Norme ASTM F2503 : Marquage et étiquetage pour la sécurité des dispositifs médicaux en environnement IRM
Pourquoi la norme ASTM F2503 est-elle essentielle ?
Un implant, une pompe à perfusion, un moniteur patient ou tout autre dispositif introduit dans un environnement IRM peuvent induire des dangers : les interactions avec le champ magnétique statique, les gradients ou les radiofréquences de l’IRM peuvent provoquer
- des effets magnétiques, tels que la force de déplacement (attraction magnétique ou couple magnétique) ;
- des effets électriques, pouvant provoquer des perturbations électroniques ou des stimulations involontaires ;
- des vibrations induites par les gradients de champ ;
- un échauffement du dispositif ou des tissus environnants sous l’effet des radiofréquences et/ou des gradients;
- une altération des performances du dispositif médical ou de la qualité des images IRM.
Dans certaines situations, ces effets peuvent présenter un risque pour le patient, l’utilisateur ou le personnel médical.
Face à ces enjeux, la norme ASTM F2503 établit un langage commun, fondé sur des pictogrammes et un étiquetage harmonisés. Elle permet aux fabricants de dipositifs médicaux, aux établissements de santé et aux autorités réglementaires d’identifier rapidement les conditions d’utilisation d’un dispositif médical en environnement IRM.
Qu’est-ce que la norme ASTM F2503 ?
La norme ASTM F2503, intitulée “Standard Practice for Marking Medical Devices and Other Items for Safety in the Magnetic Resonance Environment”, définit des exigences de marquage et d’étiquetage des équipements susceptibles d’entrer dans un environnement IRM. C’est la référence internationale pour la communication des conditions d’utilisation d’un dispositif en environnement IRM. Elle bénéficie notamment d’une reconnaissance officielle de la FDA américaine.
Initialement publiée en 2005, sa version la plus récente est l’ASTM F2503-26, publiée en mai 2026.
Elle concerne tous les objets susceptible d’entrer dans l’environnement IRM, notamment les implants, les dispositifs médicaux actifs, les accessoires et les équipements utilisés autour de l’IRM (brancards, injecteur de produit de contraste, appareils de monitoring, pompes, meubles, accessoires, etc.).
L’objectif de l’ASTM F2503 est d’éviter toute ambiguïté dans la communication du niveau de sécurité IRM d’un dispositif et de fournir aux utilisateurs une information claire et uniforme. Elle définit en particulier :
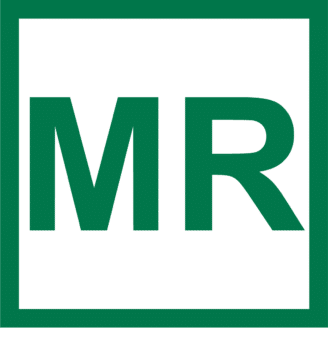
- La classification en 3 catégories « MR Safe », « MR Conditional » ou « MR Unsafe » ;
- Les pictogrammes associés (formes, couleurs et typographies normalisées) ;
- des exigences relatives à l’etiquetage ;
- des exigences de lisibilité et d’accessibilité de ces informations
La norme ASTM F2503 passe aussi en revue les principaux effets susceptibles d’être observés lorsqu’un dispositif médical est introduit dans l’environnement IRM et fait référence à certaines méthodes d’essai permettant de les évaluer. Néanmoins, elle n’a pas vocation à fournir une liste exhaustive de tous les risques possibles. Les phénomènes décrits dans la norme ne sont pas nécessairement pertinents pour tous les dispositifs, et, à l’inverse, certains risques spécifiques à un dispositif donné peuvent ne pas être explicitement mentionnés dans la norme et nécessiter une évaluation.
Il appartient donc au fabricant de mener une analyse des risques adaptée à son dispositif afin d’identifier l’ensemble des dangers potentiels liés à son utilisation en environnement IRM et de déterminer les méthodes d’essai les plus appropriées pour démontrer que ces risques sont maîtrisés.
> L’environnement IRM étant particulièrement spécifique et les mécanismes d’interaction parfois complexes à appréhender, il peut être pertinent de s’appuyer sur des experts pour cette étape cruciale d’analyse des risques. Healtis propose une prestation dédiée à la définition de la stratégie d’évaluation IRM, intégrant l’identification des risques et la sélection des méthodes d’essai appropriées.
Que signifient les catégories MR Safe, MR Conditional et MR Unsafe ?
La norme ASTM F2503 définit trois catégories : MR Safe, MR Conditional et MR Unsafe. Chacune de ces classifications est associée à un pictogramme normalisé permettant d’identifier rapidement les conditions d’introduction du dispositif dans l’environnement IRM.
MR Safe : aucun danger connu en IRM
Un dispositif MR Safe ne présente aucun danger connu lié à une exposition à un environnement IRM.
Généralement, cela correspond à des dispositifs composés exclusivement de matériaux :
- non métalliques,
- non magnétiques,
- et non conducteurs électriques.
Exemples :
- Blouses sans composants métalliques
- Des attelles ou orthèses en plastique dépourvues de pièces métalliques.
- Certains cathéters en silicone
- Accessoires de positionnement patient (cales, coussins, supports) fabriqués uniquement à partir de mousses ou de polymères.
Un dispositif médical ne peut pas être classé MR Safe au seul motif qu’il est constitué uniquement de matériaux non magnétique. Certains matériaux faiblement magnétiques, voire amagnétiques, peuvent être de bons conducteurs électriques susceptibles d’engendrer des échauffements ou d’autres interactions avec les champs électromagnétiques de l’IRM. Pour cette raison, de nombreux dispositifs médicaux sont classés MR Conditional plutôt que MR Safe.
MR Conditional : des conditions doivent être respecter
La catégorie MR Conditional est aujourd’hui la plus fréquente pour les dispositifs médicaux. Elle signifie que le constructeur a défini des conditions d’usage permettant de garantir que le dispositif ne présentera aucun danger en environnement IRM.
Les conditions associées à la classification MR Conditional doivent être mises à disposition des utilisateurs de manière claire et non ambiguë. Elles figurent généralement dans l’IFU, la notice d’utilisation, les cartes patient ou tout autre support d’étiquetage approprié.
Elles peuvent notamment inclure :
- des exigences relatives au dispositif lui-même (mode de fonctionnement, configuration, accessoires utilisés, nombre ou position des implants, état du dispositif, etc.) ;
- des limitations concernant les caractéristiques de l’IRM autorisée, telles que l’intensité du champ magnétique statique, le gradient spatial maximal ;
- des restrictions sur les conditions d’utilisation de l’IRM en présence du dispositif, notamment les antennes autorisées, les séquences d’imagerie utilisables, le mode de fonctionnement de l’IRM (Normal Operating Mode, First Level Controlled Mode, etc.), le niveau d’exposition à la RF (SAR/B1+) ou aux gradient ou la durée maximale d’acquisition ;
- des conditions de positionnement du patient ou du dispositif par rapport à l’isocentre ou à certaines zones du scanner ;
- des informations relatives aux artefacts d’imagerie observés ;
- des précautions particulières à respecter avant, pendant ou après l’examen IRM.
Les conditions associées à la classification MR Conditional ont, pendant longtemps, été présentées sous forme de texte libre dans la documentation du dispositif. Une présentation sous forme de tableaux est aujourd’hui recommandée. Des exemples de présentation sont présentés dans la norme.
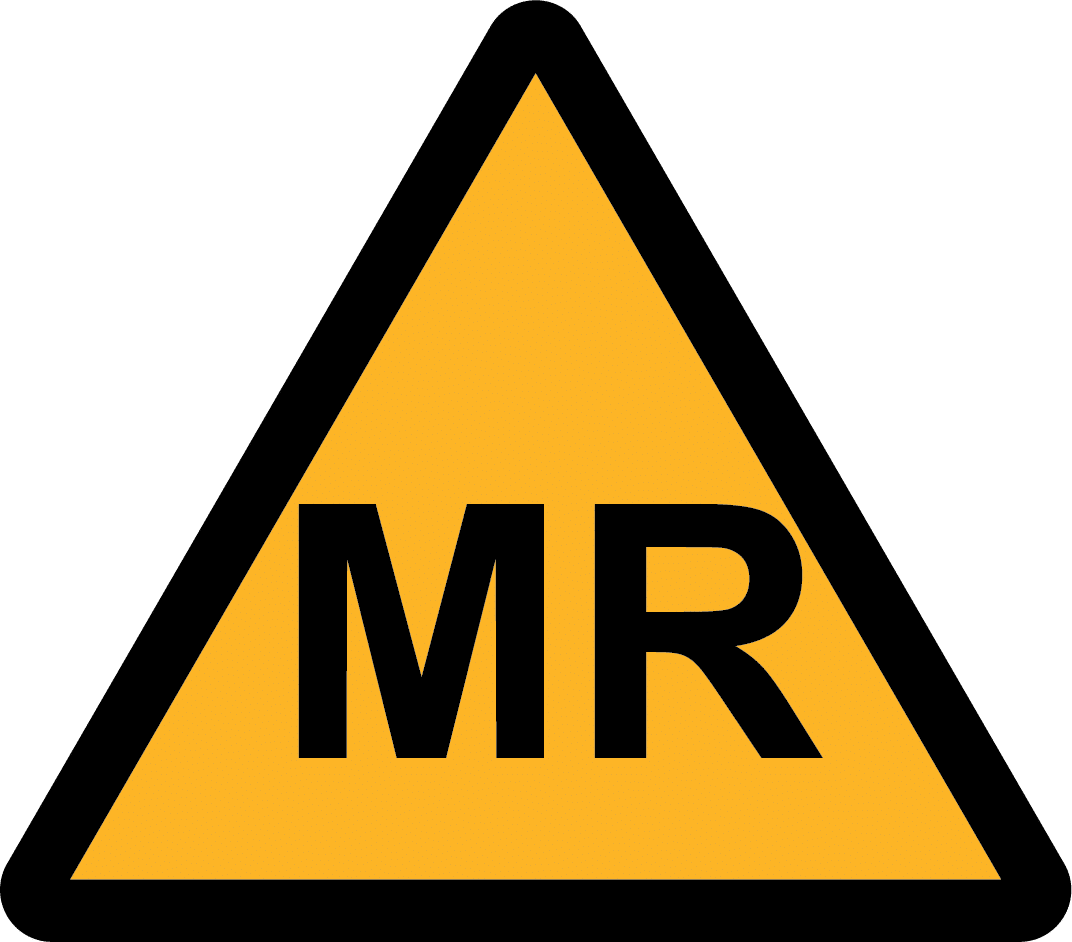
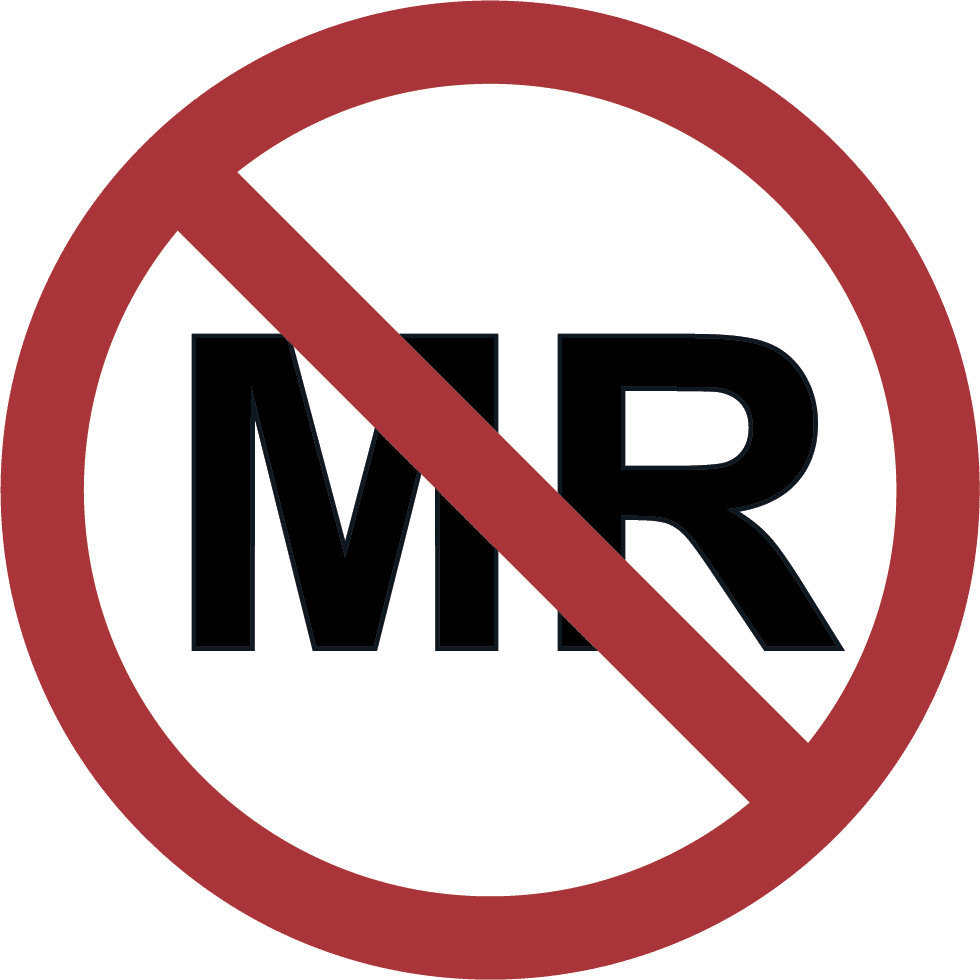
MR Unsafe : danger inacceptable en IRM
Un dispositif MR Unsafe présente un danger inacceptable en environnement IRM. Il est par conséquent strictement interdit de l’introduire dans l’environnement IRM.
Exemples typiques :
- ciseaux ferromagnétiques ;
- certains équipements contenant des matériaux fortement magnétiques ;
- dispositifs susceptibles de devenir des projectiles.
Conclusion
L’ASTM F2503 fournit un cadre essentiel pour communiquer les conditions de sécurité d’un dispositif médical en environnement IRM. Elle définit des exigences de marquage et d’étiquetage visant à harmoniser les pratiques et à faciliter l’identification rapide des conditions d’utilisation d’un dispositif par les professionnels de santé.
Elle n’a toutefois pas vocation à constituer une méthodologie complète de gestion des risques lié à l’introduction de dispositifs en IRM. La manière d’identifier les dangers propres à un dispositif, la façon d’évaluer leur pertinence, de sélectionner les essais appropriés ou d’interpréter leurs résultats restent à la discretion du fabricant et doivent être adaptés aux caractéristiques du dispositif, à son usage prévu et aux scénarios d’exposition à l’IRM envisagés.
En pratique, une approche structurée de l’evaluation de la sécurité en IRM d’un DM, permet de limiter les essais inutiles, d’anticiper les attentes réglementaires et de sécuriser la stratégie de mise sur le marché. C’est dans cette démarche qu’Healtis accompagne les fabricants de dispositifs médicaux, depuis l’analyse des risques liés à l’environnement IRM jusqu’à la définition des essais de sécurité et de compatibilité IRM, l’interprétation des résultats, la proposition de marquage et la rédaction du labelling.
Vous souhaitez mieux comprendre les exigences de la norme ASTM F2503 ou échanger sur un de vos projet ? N’hésitez pas à nous contacter (#AncreFormulaireDeContact) pour échanger avec un de nos experts.